Huntington hastalığı, beynin belirli bölgelerindeki sinir hücrelerinin zamanla hasar görmesine ve ölmesine yol açan, kalıtsal ve ilerleyici bir nörodejeneratif hastalıktır. Hastalık hareket, düşünme ve duygu durumu üzerinde birlikte etki gösterir. Genellikle 30 ile 50 yaş arasında ortaya çıkar, ancak çocukluk çağında ya da ileri yaşlarda başlayan örnekler de bildirilmiştir. Daha önce “Huntington koresi” adıyla da anılan hastalık, adını 1872 yılında hastalığı ayrıntılı biçimde tanımlayan Amerikalı hekim George Huntington’dan alır.
Dünya genelinde 100.000 kişide yaklaşık 3 ile 7 kişiyi etkilediği tahmin edilmektedir. Avrupa kökenli toplumlarda görülme sıklığı, Asya ve Afrika kökenli toplumlara kıyasla daha yüksektir. Hastalık kesin bir tedaviye sahip olmasa da belirtileri hafifletmeye yönelik yaklaşımlar yaşam kalitesini anlamlı ölçüde artırabilir.
Huntington Hastalığının Sebepleri
Hastalığın temel nedeni, 4. kromozom üzerinde yer alan HTT geninde meydana gelen bir mutasyondur. Bu gen, huntingtin adı verilen bir proteinin üretiminden sorumludur. Mutasyon, gende CAG adı verilen üç harflik DNA dizisinin normalden fazla tekrar etmesi şeklinde gerçekleşir. Sağlıklı bireylerde bu tekrar sayısı genellikle 26 veya daha azdır. Tekrar sayısı 36 ile 39 arasında olduğunda hastalık geç ya da hiç ortaya çıkmayabilir, 40 ve üzerinde olduğunda ise hastalık neredeyse kesin olarak gelişir.
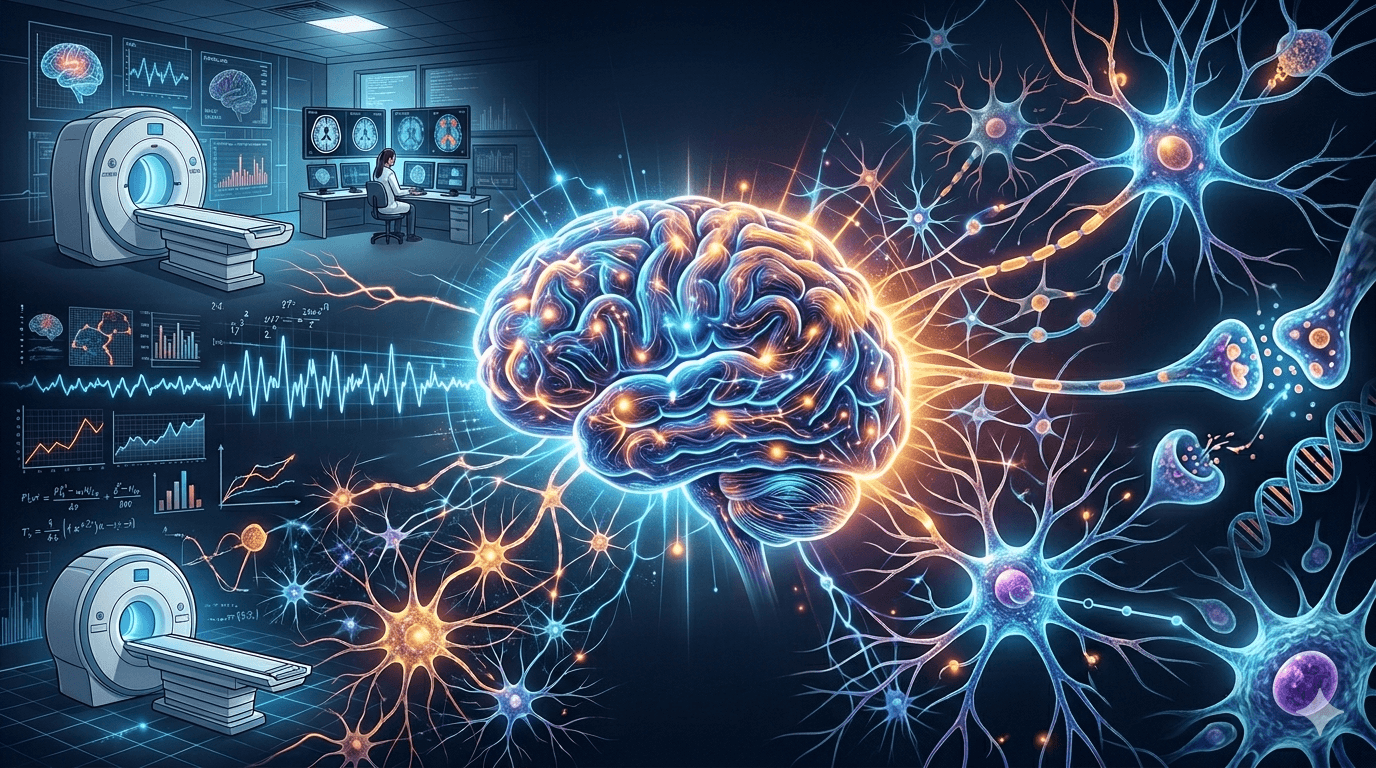
Tekrar sayısı arttıkça huntingtin proteini anormal biçimde uzar ve kıvrılır. Bu bozuk protein, sinir hücrelerinin içinde kümeler oluşturarak hücre işlevlerini bozar. En çok etkilenen bölge, hareketlerin kontrolünde görev alan bazal ganglionlardaki striatum yapısıdır. Hastalık ilerledikçe beyin kabuğu da etkilenir ve beyin dokusunda belirgin bir küçülme görülür.
Kalıtım Şekli
Huntington hastalığı otozomal dominant biçimde kalıtılır. Bu, anne ya da babadan birinde mutasyonlu gen varsa her çocuğun hastalık genini taşıma olasılığının yüzde 50 olduğu anlamına gelir. Mutasyonlu geni taşıyan kişi, yaşamının bir döneminde hastalığı geliştirir. Cinsiyet bu olasılığı değiştirmez.
Bir diğer önemli kavram beklenti (antisipasyon) olarak adlandırılır. CAG tekrar sayısı kuşaktan kuşağa, özellikle baba aracılığıyla aktarıldığında artabilir. Bu durum hastalığın sonraki kuşaklarda daha erken yaşta başlamasına neden olabilir. Ailesinde hastalık öyküsü olmayan kişilerde de nadiren yeni mutasyonlar görülebilir.
Belirtileri
Huntington hastalığının belirtileri üç ana grupta toplanır ve her hastada farklı düzeyde seyredebilir.
Hareket belirtileri: Hastalığın en tanınan bulgusu, istemsiz, düzensiz ve dans eder gibi görünen kore hareketleridir. Başlangıçta parmaklarda ya da yüzde hafif seğirmeler şeklinde görülür. Zamanla yürüme dengesi bozulur, konuşma ve yutma güçleşir. İleri evrelerde kas sertliği ve hareket yavaşlığı öne çıkabilir.
Bilişsel belirtiler: Planlama, önceliklendirme, dikkati sürdürme ve esnek düşünme gibi yönetici işlevlerde gerileme erken dönemde ortaya çıkar. Öğrenme ve yeni bilgi edinme yavaşlar, ilerleyen dönemlerde demans tablosu gelişebilir.
Psikiyatrik belirtiler: Depresyon, sinirlilik, kaygı, duygusal dalgalanmalar ve dürtüsellik sık görülür. Bu belirtiler bazen hareket bulgularından yıllar önce başlayabilir ve tanıyı geciktirebilir. Hastalığa bağlı depresyon, intihar riskini artırdığı için dikkatle izlenmelidir.
Çocukluk ya da ergenlik döneminde başlayan jüvenil Huntington hastalığında tablo farklıdır. Kasılma, katılık, nöbetler ve okul başarısında düşüş öne çıkar, hastalık daha hızlı ilerler.
Tanı Yöntemleri
Tanı, hastanın öyküsü, aile hikayesi ve nörolojik muayene bulgularının birlikte değerlendirilmesiyle konur. Kesin tanı için genetik test yapılır. Kan örneğinden HTT genindeki CAG tekrar sayısı belirlenir. Manyetik rezonans görüntüleme ve bilgisayarlı tomografi, beyindeki küçülmeyi göstererek tanıyı destekler ve benzer belirtili diğer hastalıkların dışlanmasına yardımcı olur.
Ailesinde hastalık bulunan ancak belirti göstermeyen kişiler için presemptomatik genetik test mümkündür. Bu test, sonucun kişinin yaşamı üzerindeki ağır etkileri nedeniyle mutlaka genetik danışmanlık eşliğinde yapılmalıdır. Test öncesinde ve sonrasında psikolojik destek alınması önerilir.
Tedavi Yaklaşımları
Bugün için hastalığın ilerlemesini durduran ya da geri çeviren bir tedavi bulunmamaktadır. Tedavinin amacı belirtileri kontrol altına almak, işlevselliği korumak ve yaşam kalitesini artırmaktır.
İlaç tedavisi: Kore hareketlerinin azaltılmasında tetrabenazin ve deutetrabenazin gibi veziküler monoamin taşıyıcı inhibitörleri kullanılır. Depresyon için antidepresanlar, sinirlilik ve psikotik belirtiler için uygun antipsikotikler ve duygudurum düzenleyiciler tercih edilebilir. İlaçların dozu ve seçimi mutlaka uzman hekim tarafından kişiye göre belirlenmelidir.
Rehabilitasyon: Fizyoterapi denge ve hareket yeteneğinin korunmasına, konuşma ve dil terapisi iletişim ve yutma sorunlarının yönetimine, iş uğraşı terapisi ise günlük yaşam becerilerinin sürdürülmesine katkı sağlar. Beslenme desteği, hastalığın getirdiği yüksek enerji ihtiyacı ve kilo kaybı nedeniyle önemlidir.
Psikososyal destek: Hasta ve bakım verenler için psikoterapi, destek grupları ve aile danışmanlığı büyük önem taşır. Hastalığın seyri uzun olduğundan bakım verenlerin yükü de dikkate alınmalıdır.
Araştırmalar: Huntingtin proteininin üretimini azaltmayı hedefleyen gen susturma ve antisens oligonükleotid yaklaşımları, kök hücre çalışmaları ve nöroprotektif ajanlar üzerinde klinik araştırmalar sürmektedir. Bu çalışmalar umut verici olsa da henüz rutin tedavi haline gelmemiştir.
Hastalıkla Yaşam ve Prognoz
Hastalık belirtilerin başlamasından sonra genellikle 15 ile 20 yıl boyunca ilerler. İleri evrelerde hasta günlük işlerinde tamamen başkalarına bağımlı hale gelebilir. Ölüm nedenleri çoğunlukla zatürre gibi enfeksiyonlar, yutma güçlüğüne bağlı komplikasyonlar ve düşmelerdir. Düzenli tıbbi takip, güvenli bir yaşam ortamı, uygun beslenme ve güçlü bir sosyal destek ağı bu süreci kolaylaştırır.
Sık Sorulan Sorular
Huntington hastalığı bulaşıcı mıdır?
Hayır, bulaşıcı değildir. Hastalık yalnızca anne ya da babadan genetik yolla geçer ve temas, hava ya da başka bir yolla başkasına aktarılamaz.
Ailemde Huntington hastası varsa ben de hasta olur muyum?
Anne ya da babanızdan biri mutasyonlu geni taşıyorsa bu geni miras alma olasılığınız yüzde 50’dir. Kesin sonuç ancak genetik testle öğrenilebilir ve test öncesinde genetik danışmanlık alınması önerilir.
Huntington hastalığı tamamen tedavi edilebilir mi?
Şu an hastalığı ortadan kaldıran ya da ilerlemesini durduran bir tedavi yoktur. Ancak ilaçlar, rehabilitasyon ve psikososyal destekle belirtiler kontrol altına alınabilir ve yaşam kalitesi korunabilir.
Hastalık hangi yaşta başlar?
En sık 30 ile 50 yaş arasında başlar. Nadiren 20 yaşından önce başlayan jüvenil formu ya da 60 yaşından sonra ortaya çıkan geç başlangıçlı formu görülebilir.
Huntington hastalığında yaşam süresi ne kadardır?
Belirtilerin başlamasından sonra ortalama yaşam süresi 15 ile 20 yıldır. Bu süre hastalığın başlangıç yaşına, CAG tekrar sayısına ve bakımın kalitesine göre değişebilir.
İleri Okuma Önerileri
- Huntington’s Disease Society of America, “What is Huntington’s Disease?” (hdsa.org)
- National Institute of Neurological Disorders and Stroke, “Huntington’s Disease” (ninds.nih.gov)
- Orphanet, “Huntington hastalığı” bilgi sayfası (orpha.net)